

INTRODUCCIÓN
El pseudohipoparatiroidismo constituye un grupo heterogéneo de trastornos caracterizados principalmente por la resistencia a la acción de la hormona paratiroidea (PTH), lo que genera alteraciones en el metabolismo del calcio y del fósforo. Este conjunto de enfermedades se origina por defectos genéticos o epigenéticos, principalmente en el gen GNAS, que codifica la proteína Gs alfa, la cual es esencial para la señalización intracelular mediada por la PTH, la hormona estimulante de la tiroides (TSH), la hormona luteinizante, la hormona foliculoestimulante y la hormona liberadora de la hormona del crecimiento1-3.
Un aspecto relevante de este gen es su patrón de impronta genética, con predominio de la expresión del alelo materno en tejidos como la tiroides, la hipófisis y las gónadas, lo que explica que las variantes heredadas por esta línea se asocien a fenotipos más graves, con resistencia multisistémica y rasgos característicos de la osteodistrofia hereditaria de Albright1,3. En la literatura se han descrito más de 400 variantes patogénicas en la región codificante de GNAS causantes de esta condición4–6. Desde el punto de vista bioquímico, el pseudohipoparatiroidismo se presenta con hipocalcemia e hiperfosfatemia, acompañadas de valores de PTH inapropiadamente elevados7–9.
La prevalencia del pseudohipoparatiroidismo es baja. Se han reportado incidencias de 0.34 por cada 100,000 habitantes en Japón y de 1.1 por cada 100,000 habitantes en Dinamarca; hasta 2016, se habían documentado menos de 60 casos en todo el mundo7. Entre las manifestaciones más relevantes se encuentran las osificaciones ectópicas, cuya formación es secundaria a la deficiencia de Gsα en las células mesenquimales, con predilección por su diferenciación hacia osteoblastos3,10,11. La braquidactilia, con signos como los hoyuelos sobre los nudillos (signo de Archibald) y el acortamiento de la falange distal del pulgar («pulgar de alfarero»), suele desarrollarse durante la adolescencia5,6,12,13. Además, se han descrito alteraciones dentales, como hipoplasia del esmalte, hipodoncia y retraso en la erupción dental14. En el ámbito neurológico, los pacientes desarrollan retraso del desarrollo, deterioro cognitivo leve, hipoacusia, siringomielia, malformación de Arnold-Chiari tipo I, estenosis espinal o síndrome del túnel carpiano15. En fases de hipocalcemia grave, pueden presentar tetania, espasmo carpopedal, parestesias, signo de Chvostek, signo de Trousseau, convulsiones o estridor laríngeo6,13,14. En este contexto, presentamos el reporte de un caso de pseudohipoparatiroidismo asociado a una variante truncante en el gen GNAS, destacando su correlación genotipo-fenotipo y su relevancia clínica.
CASO CLÍNICO
Paciente de sexo femenino, de 8 años, hija de padres sanos y no consanguíneos, con antecedente patológico de displasia congénita de cadera bilateral. A los 6 meses de vida se documentaron retraso en el neurodesarrollo y aparición de una lesión cutánea en el pie derecho, compatible con calcinosis. Durante el seguimiento clínico, a los 24 meses se identificaron niveles elevados de TSH y PTH, hipocalcemia e hiperfosfatemia (Tabla 1). Adicionalmente, desarrolló múltiples lesiones en los dedos de ambas manos, con hallazgos radiológicos de calcificaciones heterogéneas (Fig. 1).
Tabla 1. Exámenes realizados a la paciente
| Paraclínicos | Valores de referencia | Paciente |
|---|---|---|
| Calcio (mg/dl) | 9.2-10.5 (1-19 años) | 7.34 |
| Fósforo (mg/dl) | 4.3-6.8 (1-5 años) | 8.03 |
| Hormona paratiroidea (pg./ml) | 10-55 | 452.94 |
| Creatinina (mg /dl) | 0.5 y 1.0 | 0.5 |
| Hormona estimulante de la tiroides (mUI/l) | 0.70-5.97 (1-5 años) | 14.4 |
| 25-hidroxivitamina D (ng/ml) | > 20 | 28 |
| Tiroxina (ng/dl) | 0.85-1.75 (1-5 años) | 1.06 |
| Cortisol (μg/dl) | 5-25 | 7.8 |
| Sodio (mEq/l) | 135-145 | 138 |
| Densidad urinaria | 1005-1025 | 1015 |
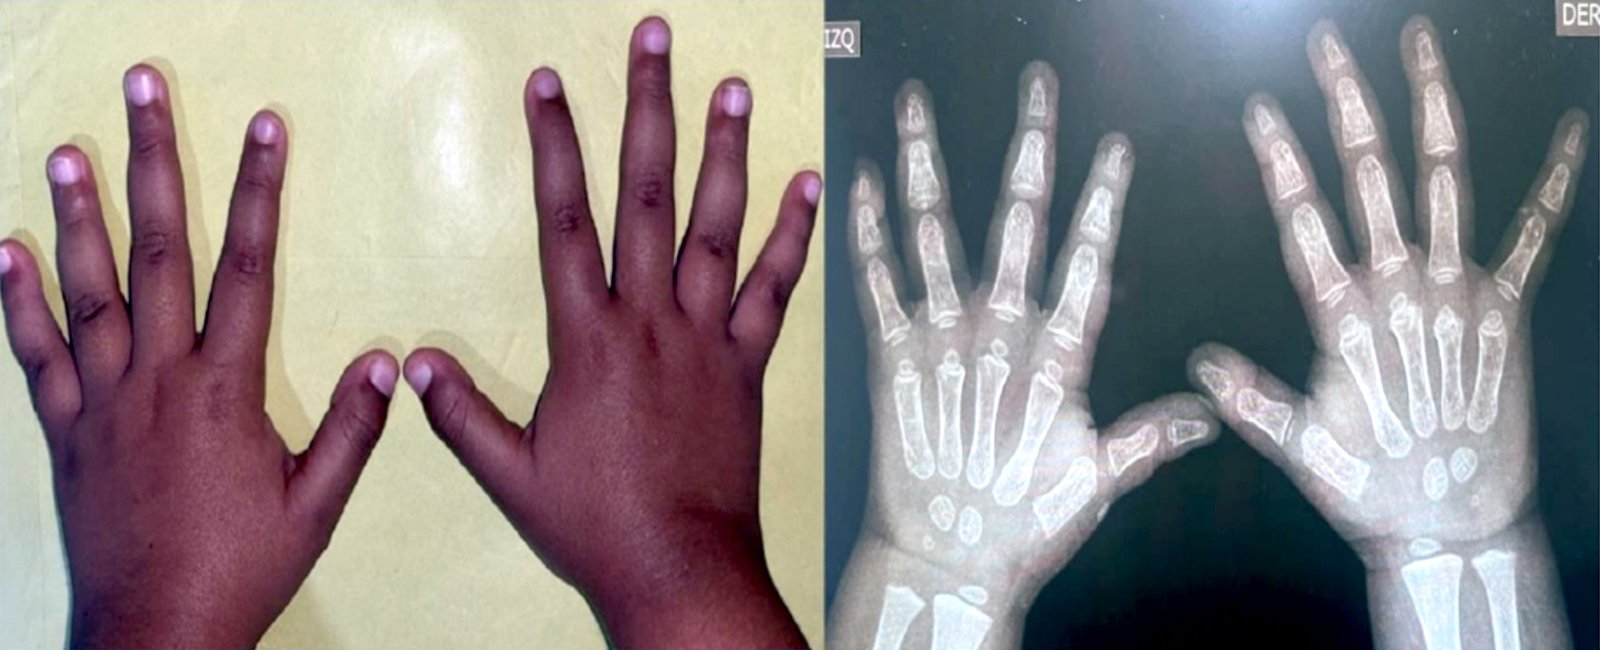
Figura 1.Hallazgos clínicos y radiográficos de las manos en una paciente con pseudohipoparatiroidismo. A: fotografía clínica de ambas manos que muestra acortamiento de los dedos cuarto y quinto, compatible con braquidactilia. B: radiografía de ambas manos que evidencia calcinosis localizada en el quinto dedo de la mano derecha y el primer dedo de la mano izquierda.
En la evaluación fenotípica se observaron las siguientes características: facies redonda, talla baja, hipotonía generalizada, melanocitosis dérmica congénita en la región interescapular y calcinosis localizada en el quinto dedo del pie derecho, el quinto dedo de la mano derecha, el primer dedo de la mano izquierda y el maléolo derecho, y acortamiento de las falanges IV y V metatarsianas (braquidactilia) (Figs. 2 a 4). La exploración física mostró la siguiente somatometría: talla 114 cm, relación peso talla (P1, –2.24 DE) e índice de masa corporal 22.70 kg/m2 (> P99, 2.54 DE) (OMS 2006/2007), estadio de Tanner mamario M1 y púbico P1, y signo de Chvostek positivo. Considerando la combinación de resistencias hormonales, alteraciones del metabolismo del calcio y del fósforo, y compromiso óseo y neurológico, se planteó la sospecha diagnóstica de pseudohipoparatiroidismo. Se descartaron falla renal y diabetes insípida. Se solicitó un estudio molecular mediante secuenciación completa del gen GNAS, en el cual se identificó una variante patogénica de herencia autosómica dominante: c.2277dupC (p.Val760fs). Esta alteración, previamente asociada con pseudohipoparatiroidismo, permitió confirmar el diagnóstico de pseudohipoparatiroidismo tipo 1a. La paciente inició manejo multidisciplinario que incluyó terapia fonoaudiológica y cognitivo-conductual, suplementación con calcitriol 1.5 μg día, calcio en forma de carbonato 1800 mg día, hidróxido de aluminio 10 ml cada 24 horas para su hiperfosfatemia, y levotiroxina 50 μg día. Durante el seguimiento clínico ha presentado una evolución favorable, sin evidencia de compromiso renal, con control de sus niveles de calcio y de la función tiroidea, sin presentar pubertad precoz ni diabetes insípida, con niveles de cortisol en rangos normales.
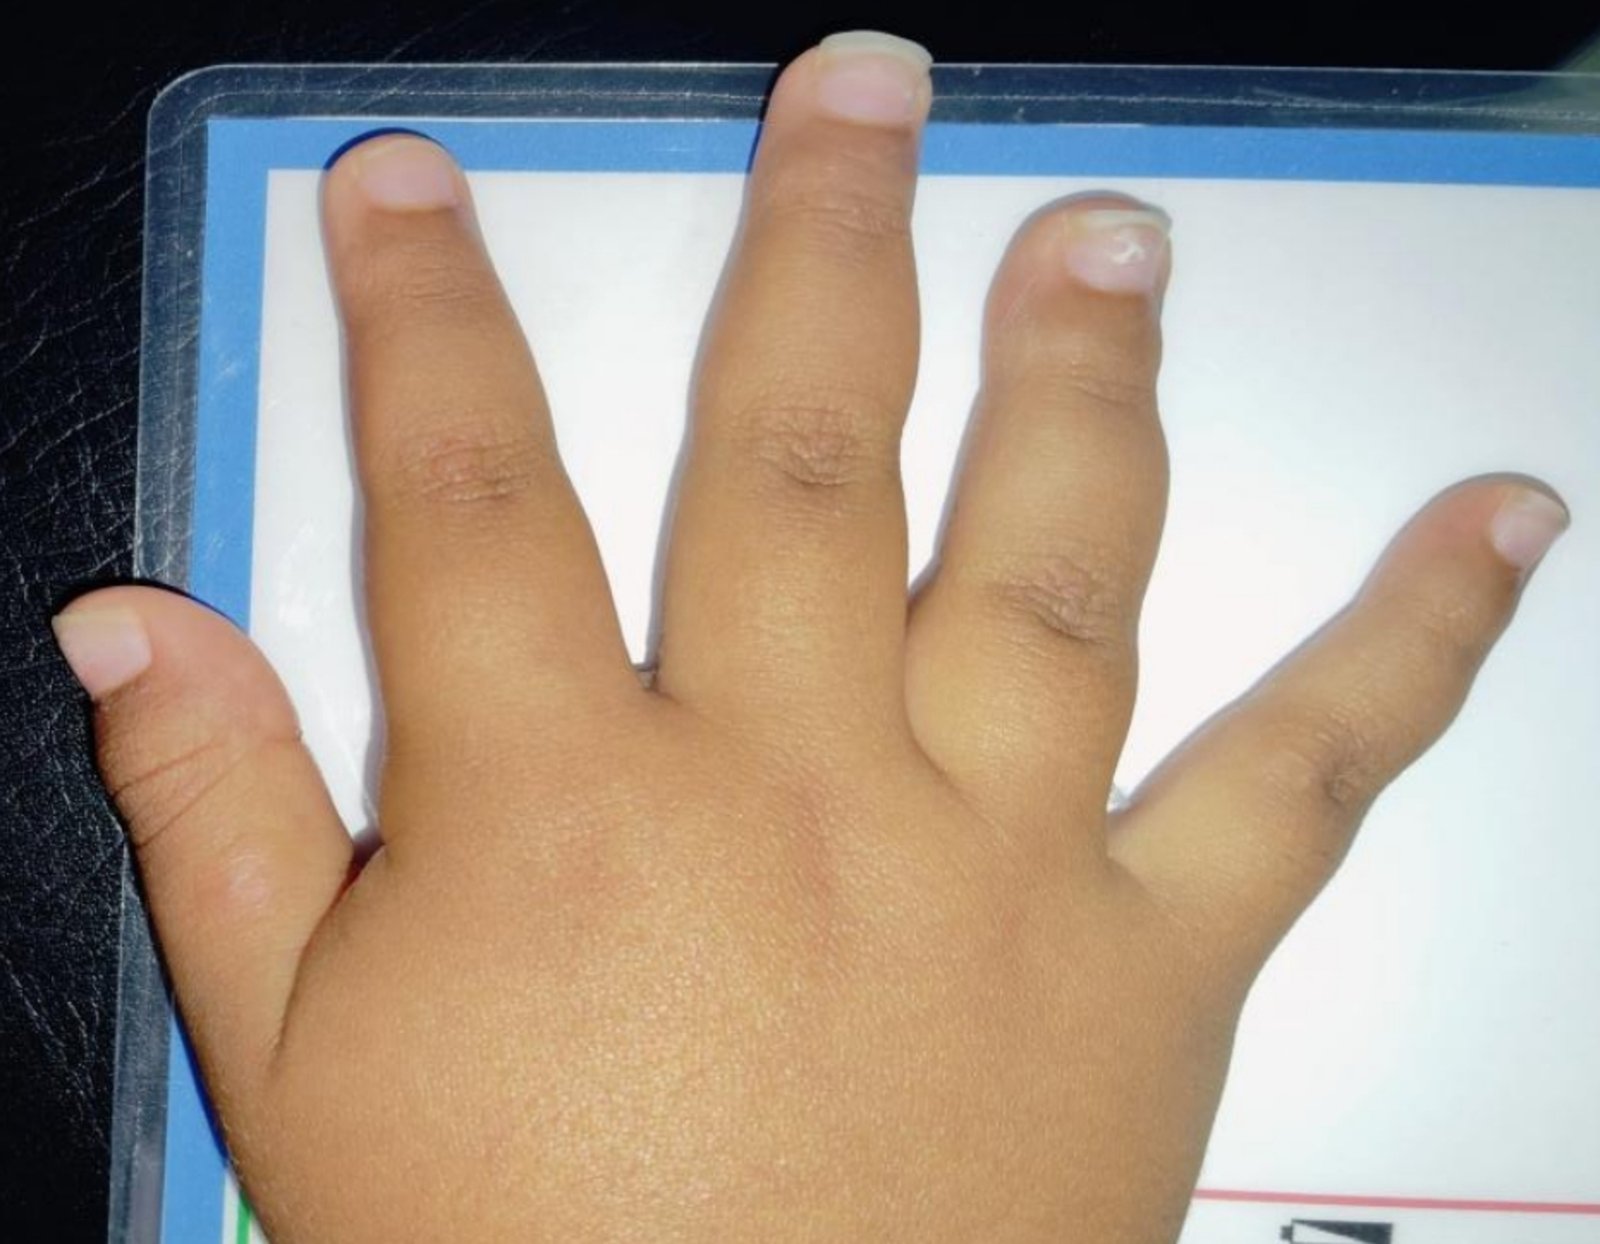
Figura 2. Fotografía clínica que muestra acortamiento de los dedos cuarto y quinto, compatible con braquidactilia, rasgo característico del fenotipo de osteodistrofia hereditaria de Albright.
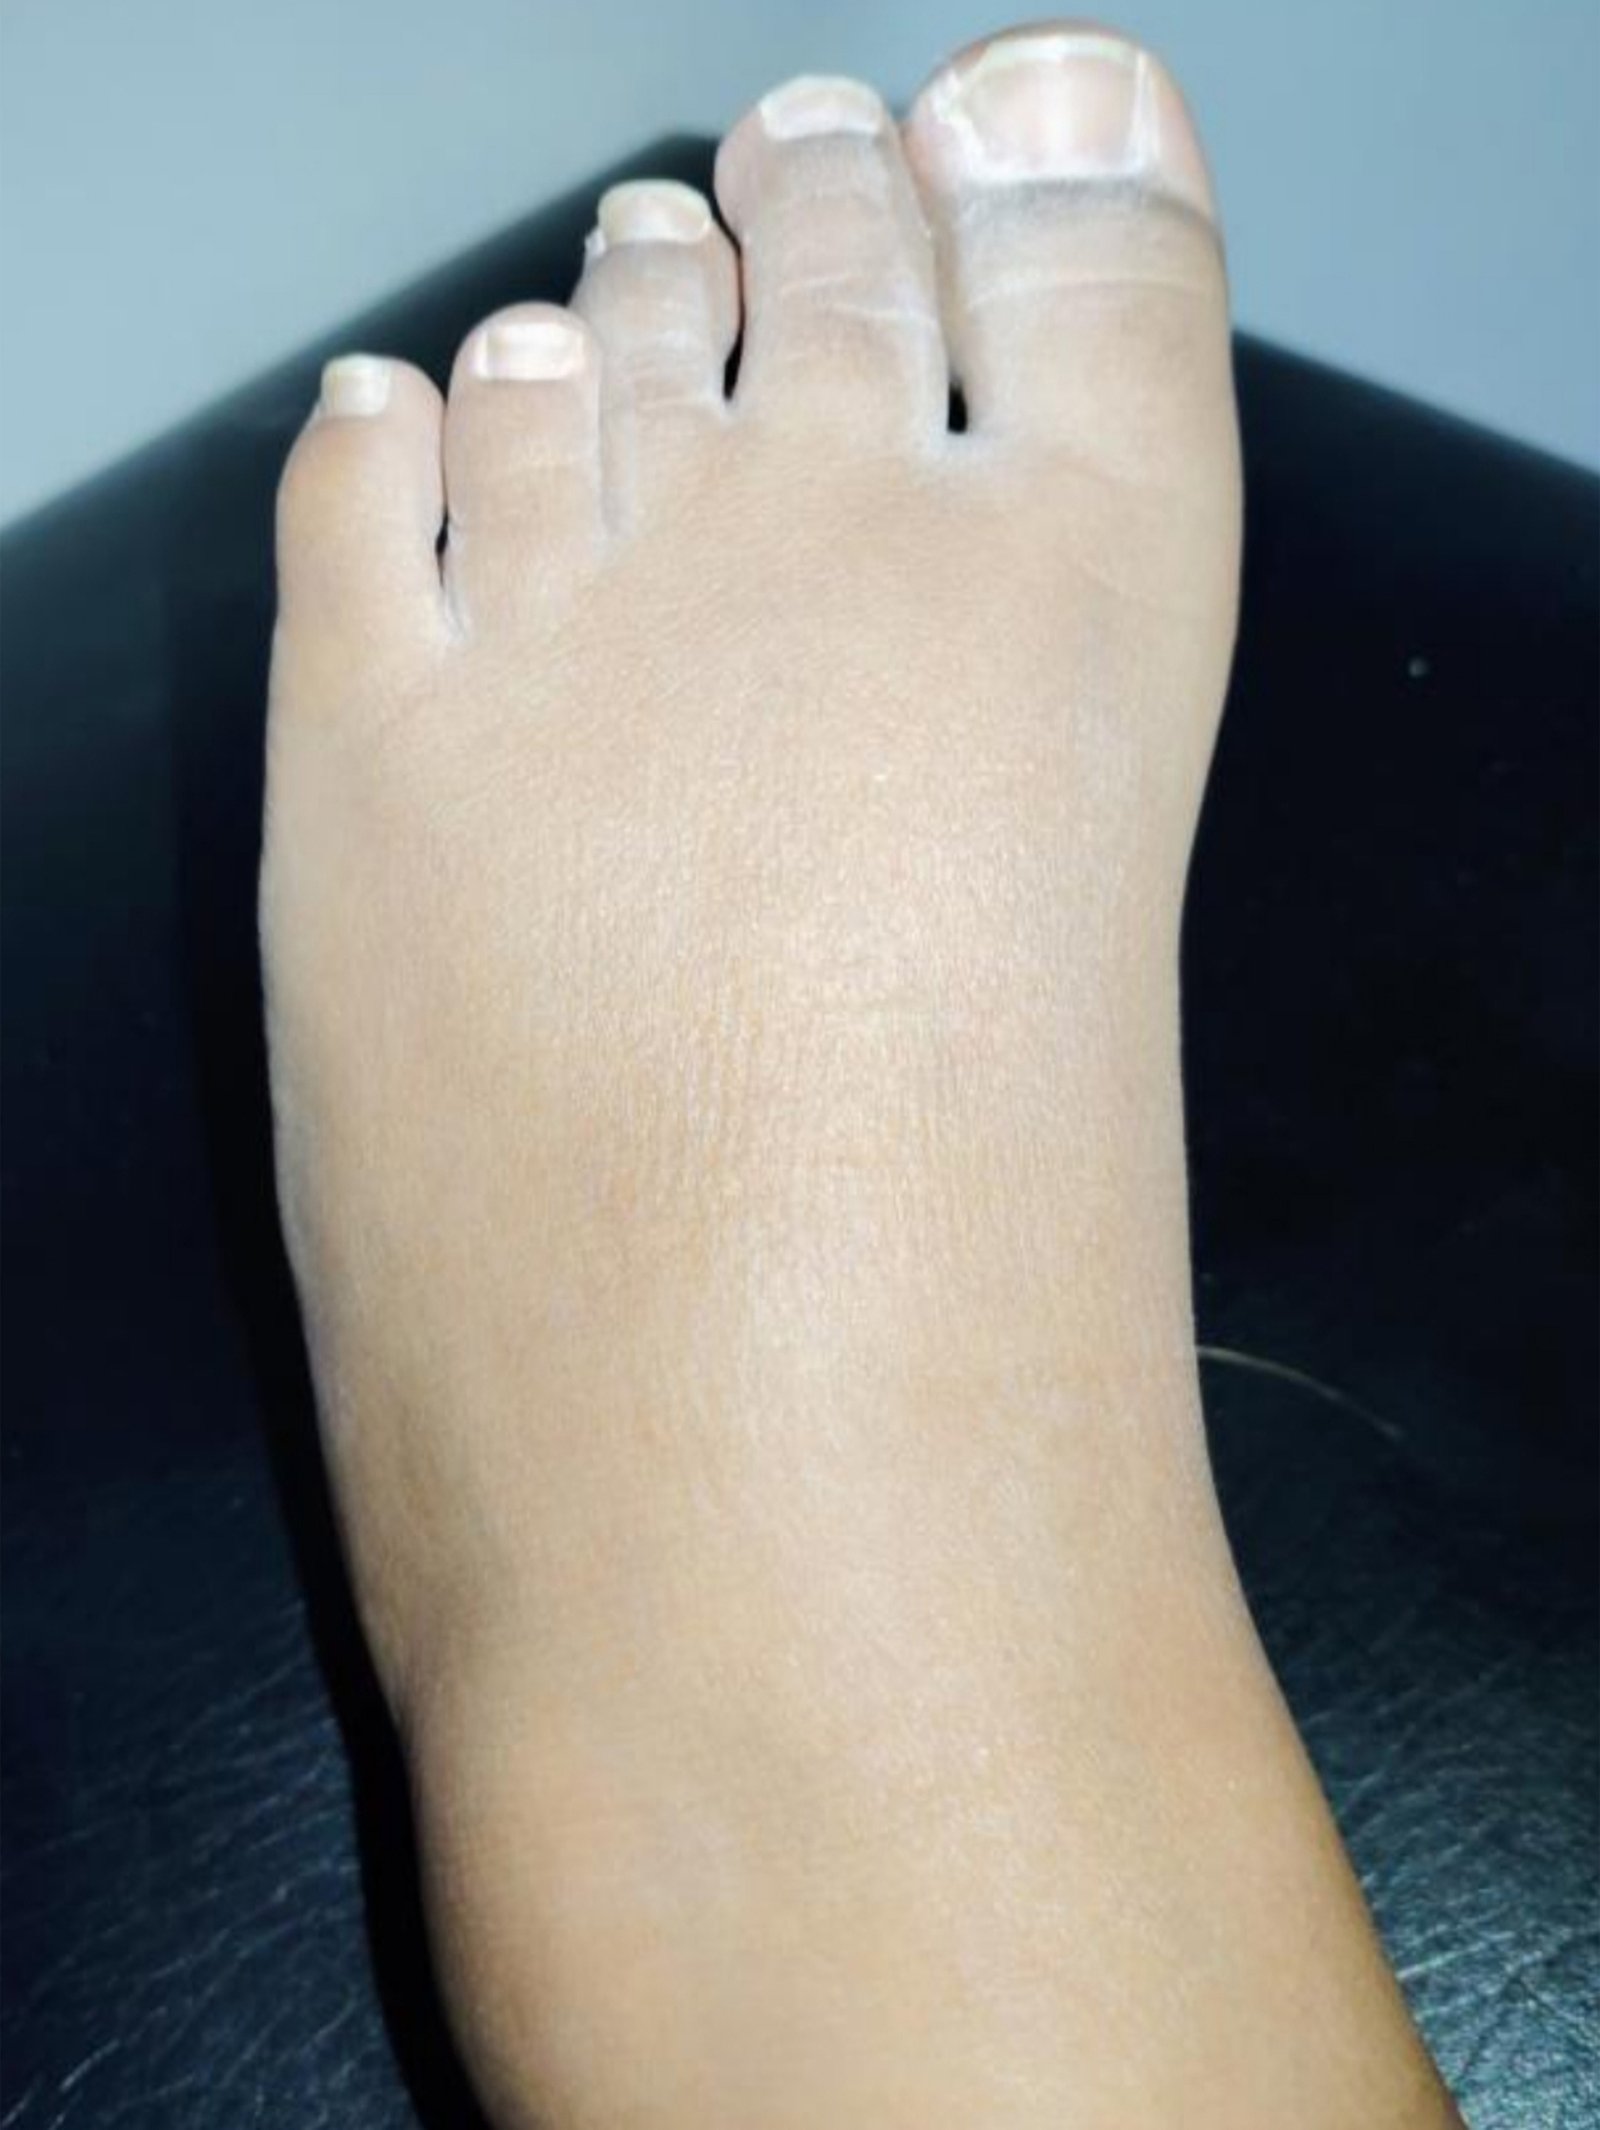
Figura 3. Fotografía clínica del dorso del pie derecho que muestra acortamiento de los dedos cuarto y quinto, compatible con braquidactilia.
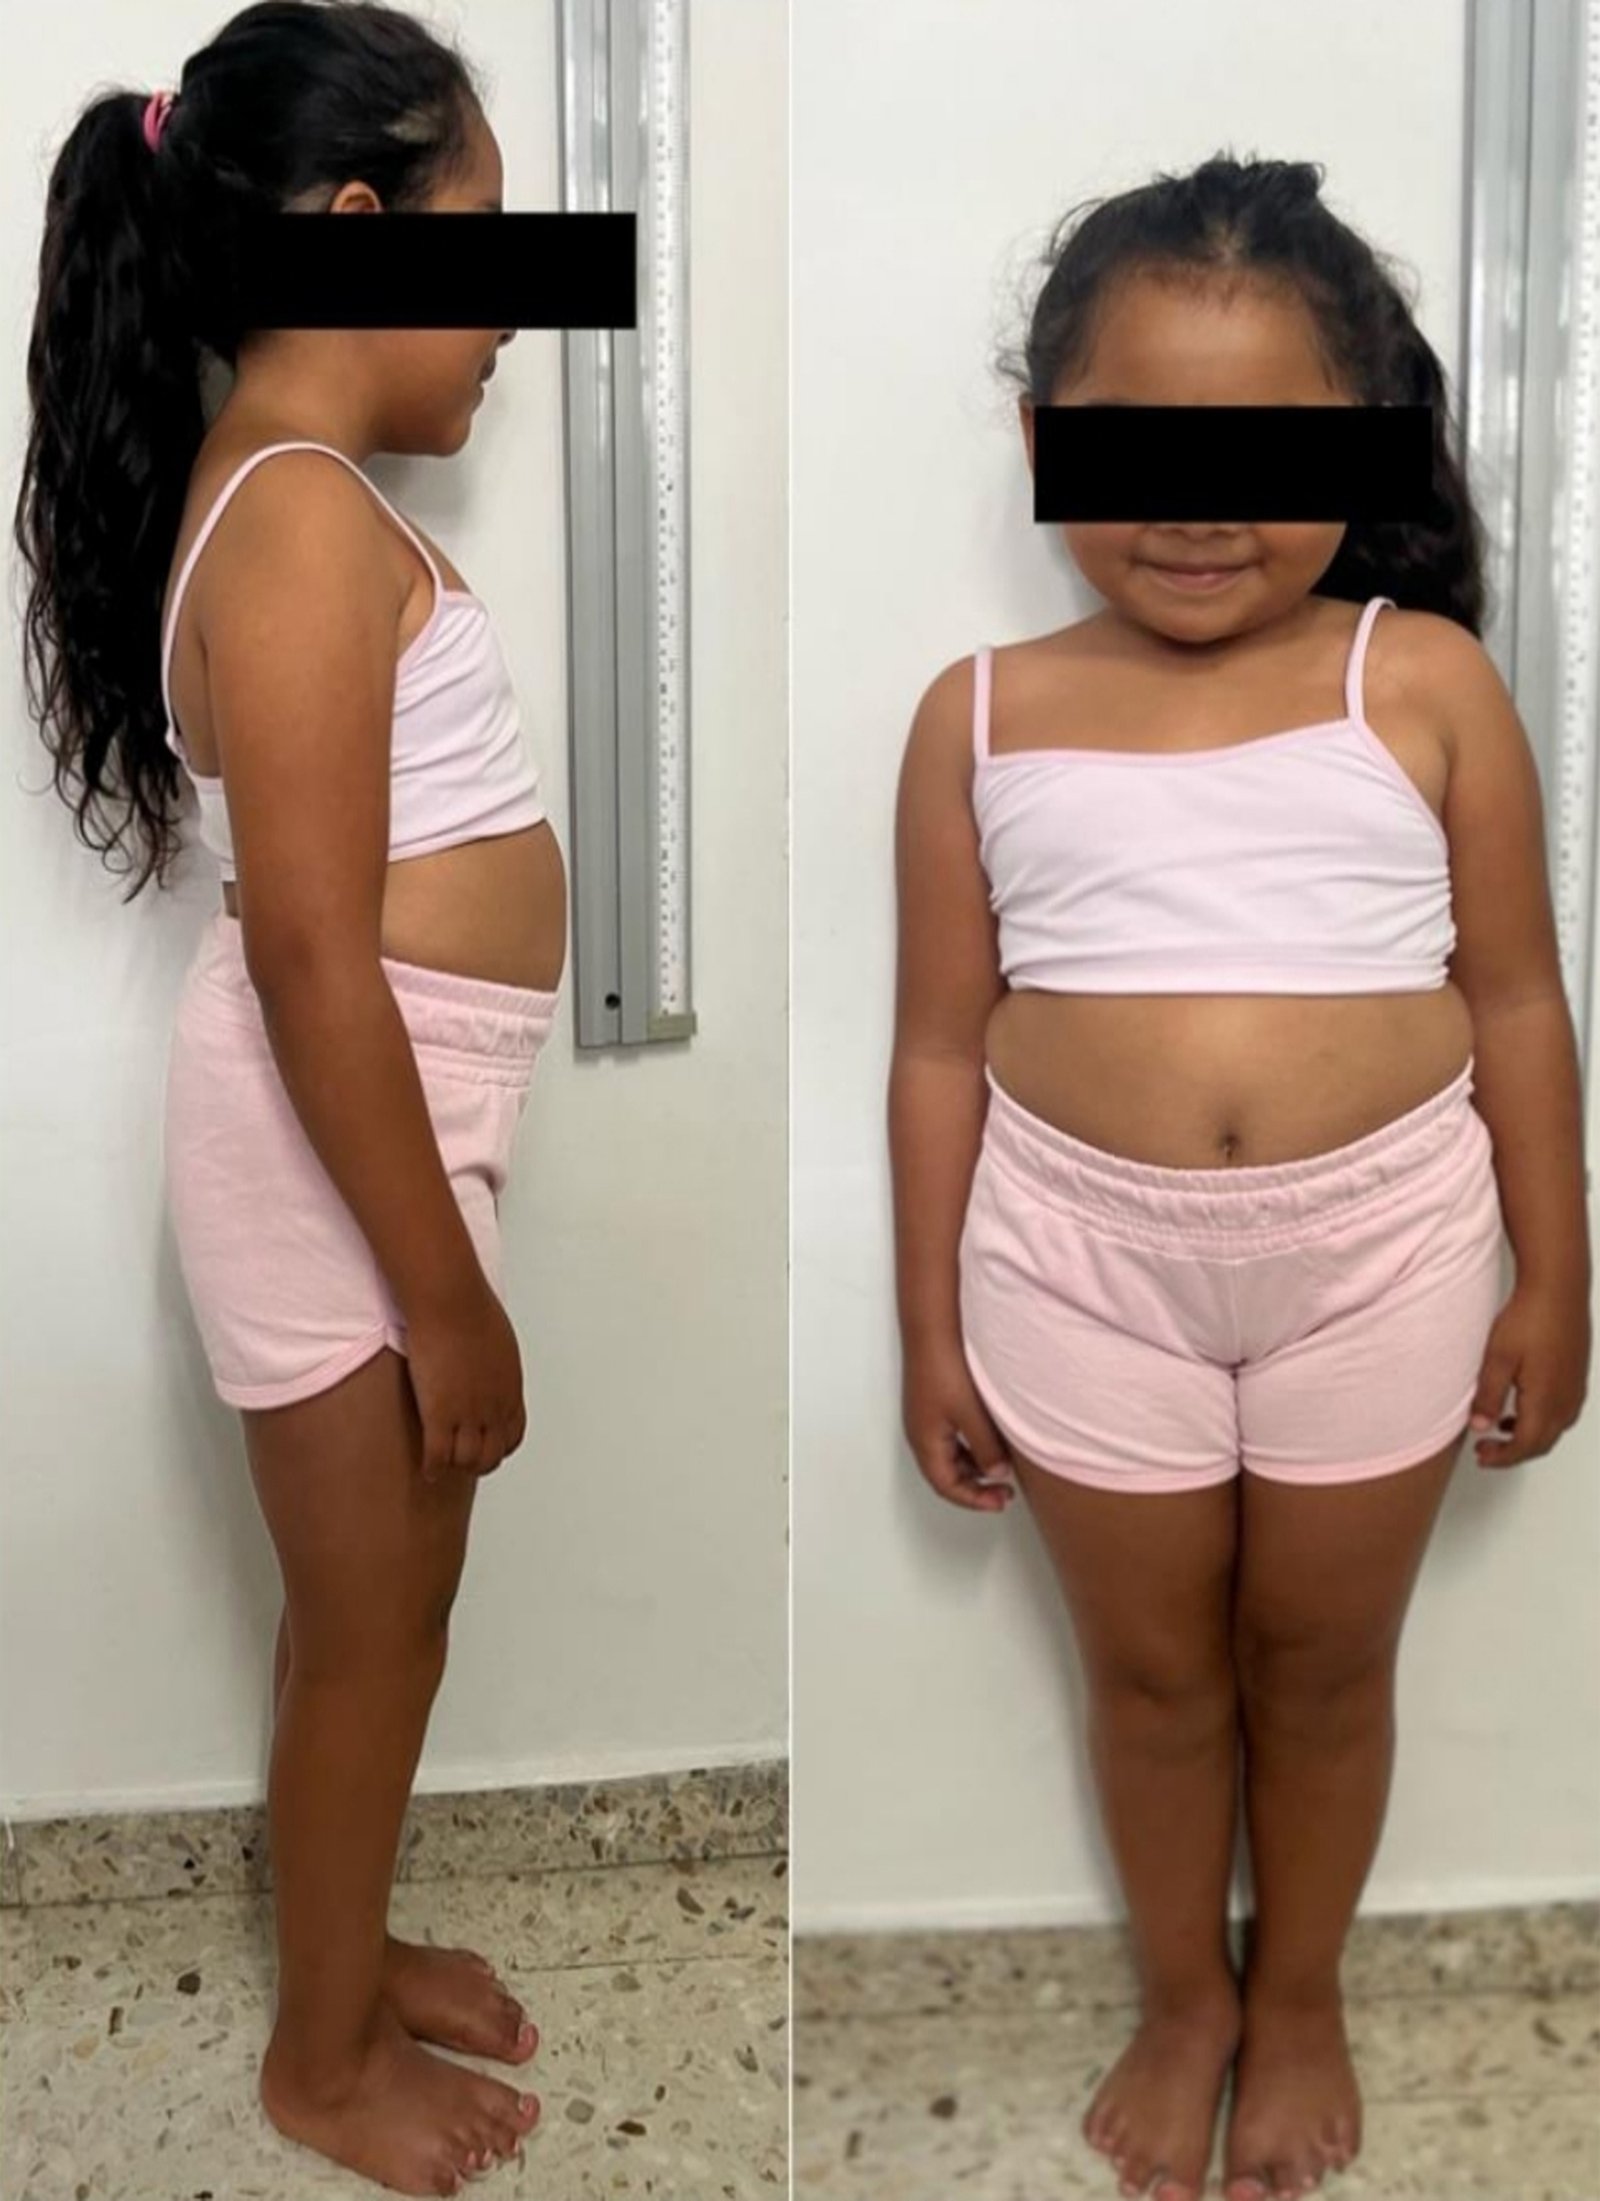
Figura 4. Fotografías clínicas en proyección lateral y frontal que muestran talla baja, obesidad central y facies redonda, rasgos característicos del fenotipo de osteodistrofia hereditaria de Albright.
Método
Para la elaboración de este caso clínico se siguieron las recomendaciones de la guía internacional CARE (Case Report Guidelines), con el objetivo de garantizar una presentación estructurada, transparente y de alta calidad. El estudio fue aprobado por el Comité de Ética en Investigación de la Fundación Clínica Infantil Club Noel. Se obtuvo el consentimiento informado por escrito del tutor legal y el asentimiento de la menor.
Ante la alta sospecha clínica de pseudohipoparatiroidismo, se realizó un estudio genético mediante secuenciación de nueva generación con captura de exones. El ADN genómico fue aislado a partir de sangre periférica de la paciente y enriquecido para las regiones codificantes mediante tecnología de captura híbrida SureSelect All Exon V6 (Agilent Technologies). Las librerías de ADN preparadas fueron secuenciadas mediante tecnología de secuenciación de nueva generación (Next Generation Sequencing) en Novogene Corp., utilizando como genoma de referencia GRCh38. El análisis bioinformático se enfocó específicamente en el gen GNAS y sus transcritos de referencia (NM_000516, NM_080425, NM_001077488, NM_001309840 y NM_001309861). La alineación de lecturas y la detección de variantes se realizaron considerando una cobertura mínima de 30X. El filtrado y la priorización de variantes incluyeron frecuencia alélica en bases de datos poblacionales, tipo de variante, predictores in silico y correlación genotipo-fenotipo. La interpretación se efectuó de acuerdo con las guías del American College of Medical Genetics and Genomics (ACMG), utilizando la plataforma Bitgenia (B Platform), bases de datos específicas de locus y revisión de la literatura, de acuerdo con un algoritmo validado por Biotecgen S.A. Los promotores, las regiones no traducidas y otras regiones no codificantes no fueron analizados. La secuenciación de Sanger se consideró únicamente para variantes con baja calidad de lectura; sin embargo, la variante reportada presentó adecuada profundidad de cobertura y calidad, por lo que no requirió confirmación adicional.
Resultado
Se identificó una variante heterocigota en el gen GNAS (NM_000516): c.2277dupC (p.Val760fs). Esta variante produce un corrimiento del marco de lectura a partir del residuo valina 760, generando una secuencia aberrante y una terminación prematura de la traducción, con formación de una proteína truncada. La variante no se encuentra reportada en bases de datos poblacionales (gnomAD) ni en bases de datos clínicas como ClinVar, lo que indica que se trata de una variante extremadamente rara. De acuerdo con los criterios del ACMG, fue clasificada como una variante de significado incierto. No obstante, su naturaleza truncante y la adecuada correlación genotipo-fenotipo apoyan su relevancia clínica en el contexto del caso.
El gen GNAS está implicado en múltiples trastornos genéticos asociados a resistencia hormonal y alteraciones del desarrollo, incluyendo hiperplasia adrenal macronodular independiente de hormona adrenocorticotropa (MIM 219080), síndrome de McCune-Albright en mosaico (MIM 174800), heteroplasia ósea progresiva autosómica dominante (MIM 166350), adenoma pituitario tipo 3 somático (MIM 617686), pseudohipoparatiroidismo tipo 1a (MIM 103580), pseudohipoparatiroidismo tipo 1b (MIM 603233), pseudohipoparatiroidismo tipo 1c (MIM 612462) y pseudoseudohipoparatiroidismo (MIM 612463). En este caso no se contó con el análisis genético de los progenitores ni con tamizaje familiar. Sin embargo, la correlación entre el cuadro clínico, los hallazgos bioquímicos y la variante identificada permitió confirmar el diagnóstico de pseudohipoparatiroidismo tipo 1a.
DISCUSIÓN
El pseudohipoparatiroidismo es un trastorno poco frecuente, causado por variantes patogénicas en el gen GNAS, y la mayoría de los casos están asociados a variantes inactivadoras que afectan a la subunidad α de la proteína G. Este defecto genera resistencia a la acción de múltiples hormonas, principalmente la PTH y la TSH, lo que explica las alteraciones electrolíticas y endocrinas observadas en los pacientes11,16,17. El pseudohipoparatiroidismo se clasifica en dos grandes grupos: tipo 1, que incluye las variantes 1a, 1b y 1c, y tipo 2. El tipo 1 corresponde a la forma clásica y se debe a variantes inactivadoras en genes relacionados con la vía del AMPc, principalmente GNAS, lo que reduce la actividad de la proteína Gsα y genera resistencia multisistémica a hormonas, junto con un fenotipo característico de osteodistrofia hereditaria de Albright6,7. El subtipo 1c presenta un cuadro clínico similar, pero con actividad normal de Gsα, lo que sugiere defectos en otras etapas de la señalización hormonal. El subtipo 1b, en cambio, se origina por defectos epigenéticos del gen GNAS o deleciones en STX16, y se caracteriza por resistencia predominantemente renal a la PTH, sin rasgos físicos de osteodistrofia hereditaria de Albright y con un fenotipo más leve6,8. Cuando las variantes inactivadoras se heredan por línea paterna, se desarrolla pseudoseudohipoparatiroidismo, con rasgos de osteodistrofia hereditaria de Albright sin resistencia hormonal, lo que refleja el papel fundamental de la impronta genética en esta enfermedad9,11.
En nuestro caso, la primera manifestación evidente fue el retraso en el neurodesarrollo a los 6 meses de edad y, durante el seguimiento, cerca de los 2 años presentó alteraciones endocrinas como elevación de la TSH y la PTH, que hicieron sospechar resistencias hormonales, además de la presencia de hipocalcemia e hiperfosfatemia secundaria. Tal como se describe en el primer consenso internacional de diagnóstico y tratamiento del pseudohipoparatiroidismo (1a), hasta el 70% de los pacientes presenta deterioro cognitivo y el 100% desarrolla resistencia a estas hormonas1.
En el caso descrito, además, se documentaron hallazgos clínicos compatibles con esta enfermedad, como talla baja, obesidad y acumulación de sales de calcio en el tejido subcutáneo (60% de los casos)1,4. Se han propuesto criterios clínicos mayores y menores para apoyar el diagnóstico. Dentro de los criterios mayores se incluyen la braquidactilia y la talla baja, mientras que como criterios menores se describen la complexión robusta, la cara redonda, la obesidad y las osificaciones ectópicas (subcutáneas), generalmente asociadas a hipocalcemia e hiperfosfatemia16 (Tabla 2). Aunque estos hallazgos clínicos orientan fuertemente hacia la enfermedad, el diagnóstico definitivo requiere la confirmación mediante pruebas moleculares y secuenciación del gen GNAS.
Tabla 2. Criterios diagnósticos de pseudohipoparatiroidismo según el primer consenso internacional de pseudohipoparatiroidismo10
| Criterios mayores | Criterios menores |
|---|---|
| 1. Resistencia a la hormona paratiroidea | 1. Otras resistencias hormonales: elevación de los niveles de tirotropina, hipotiroidismo congénito, calcio elevado, hipogonadismo o déficit de somatotropina |
| 2. Con o sin osificaciones subcutáneas (o de más profundidad) | 2. Presencia de síntomas neurológicos: discapacidad cognitiva o auditiva, malformación de Chiari de tipo 1, craneosinostosis, síndrome del túnel carpiano |
| 3. Con o sin obesidad precoz (antes de los 2 años) asociada a resistencia a la tirotropina o con una de los dos anteriores | 3. Presencia de alteraciones de la mineralización: dentales, calcificaciones cerebrales, retinianas |
| Con o sin fenotipo de osteodistrofia hereditaria de Albright aislado | 4. Otras: pequeño para la edad gestacional, obesidad precoz aislada, criptorquidia |
| Con o sin historia familiar |
La paciente presenta una variante heterocigótica en el gen GNAS (20q13.32), el cual incluye 13 exones que codifican la subunidad Gsα. Este locus presenta múltiples transcritos alternativos (A/B, XLαs, NESP y AS) (Fig. 5), cuya expresión es específica de alelo como resultado de la impronta genómica de sus regiones promotoras. Las alteraciones en la regulación epigenética del locus GNAS, en particular los cambios de metilación en las regiones diferencialmente metiladas de los primeros exones de estos transcritos, se han asociado con deleciones del gen STX16, localizado aproximadamente 220 kb antes (upstream) del locus GNAS15,18. En la revisión de la literatura científica y las bases de datos clínicas disponibles no se identificaron reportes previos ni registros en ClinVar de la variante GNAS c.2277dup.
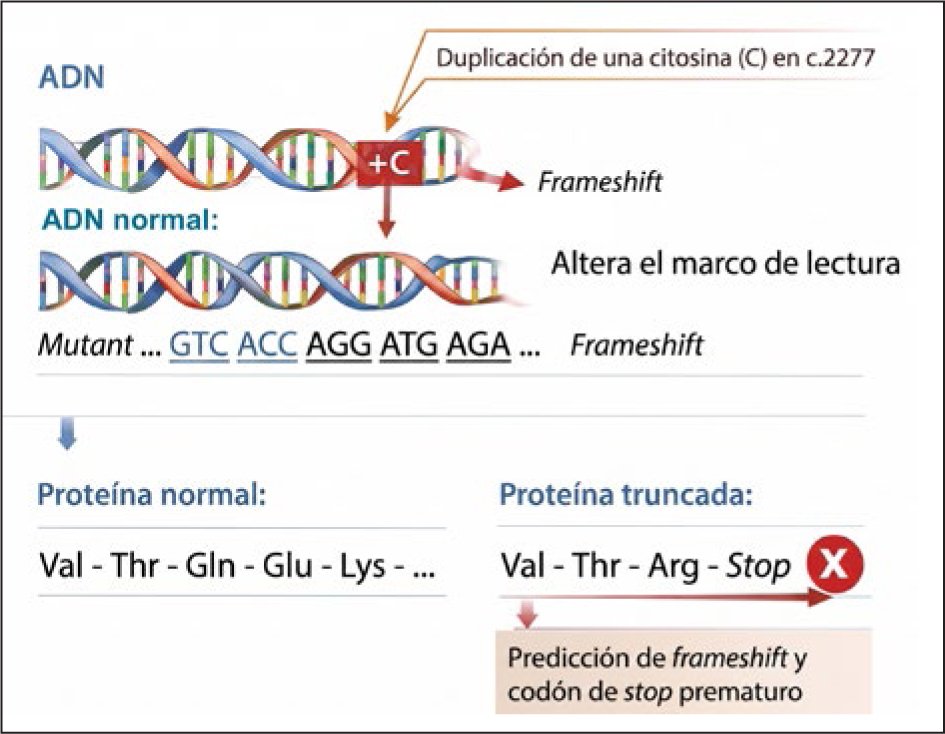
Figura 5. Esquema del efecto de la variante c.2277dupC del gen GNAS a nivel de ADN y proteína.
Una limitación de este reporte es que el estudio genético se centró en la secuenciación de las regiones codificantes del gen GNAS y en la identificación de variantes clínicamente relevantes; por lo tanto, no se analizaron ni se reportaron otros polimorfismos del gen GNAS ni regiones reguladoras o estudios de metilación. El cuadro clínico de nuestra paciente concuerda con lo mencionado en la literatura para la osteodistrofia hereditaria de Albright. Recientemente, se han identificado deleciones en la región cromosómica 2q37.2 en un pequeño subgrupo de pacientes con pseudohipoparatiroidismo sin defectos en GNAS, lo que confirma una superposición fenotípica con el síndrome de braquidactilia-retraso mental. Las características clínicas comunes en estos pacientes incluyen braquidactilia y retraso del desarrollo intelectual, sin disfunción tiroidea ni presencia de osificaciones ectópicas, lo que resalta la heterogeneidad genética y fenotípica de estos trastornos19.
El manejo médico en estos casos es crónico y multidisciplinario. La paciente inició tratamiento con sustitución hormonal, suplementación de calcio y quelante del fósforo12,15.
La novedad de nuestro reporte consiste en evidenciar la importancia del diagnóstico oportuno y el tratamiento precoz de esta enfermedad, lo cual resulta clave para disminuir las secuelas a largo plazo, con la ayuda de pruebas genéticas especialmente en aquellos casos en los que la presentación clínica genera dudas8,9. Su pronóstico depende de lograr el control del calcio, evitar o manejar la obesidad mórbida y sus complicaciones, detectar temprano el compromiso neurológico y poder establecer medidas para evitarlo, así como prevenir las convulsiones y las cataratas asociadas al trastorno mineral óseo11.
CONCLUSIONES
Las variantes del gen GNAS causan resistencia hormonal y pseudohipoparatiroidismo, una enfermedad rara y progresiva que compromete múltiples órganos. El diagnóstico temprano es clave para evitar el deterioro cognitivo y funcional. Los estudios moleculares permiten una identificación precisa, y es esencial el asesoramiento genético por sus manifestaciones diferenciales según el sexo. Reconocer los signos clínicos en la infancia facilita el diagnóstico precoz, la detección de personas en riesgo y el manejo multidisciplinario oportuno.
FINANCIAMIENTO
La presente investigación no ha recibido ninguna beca específica de agencias de los sectores públicos, comercial o con ánimo de lucro.
CONFLICTO DE INTERESES
Los autores declaran no tener conflicto de intereses.
CONSIDERACIONES ÉTICAS
Protección de personas y animales. Los autores declaran que para esta investigación no se han realizado experimentos en seres humanos ni en animales.
Confidencialidad, consentimiento informado y aprobación ética. Los autores han seguido los protocolos de confidencialidad de su institución, han obtenido el consentimiento informado del tutor legal de la paciente, y cuentan con la aprobación del Comité de Ética. Se han seguido las recomendaciones de las guías SAGER, según la naturaleza del estudio.
Declaración sobre el uso de inteligencia artificial. Los autores declaran que no utilizaron inteligencia artificial generativa para la redacción de este manuscrito.
